Vaccini
Vaccini, programma finanziato da Gates distribuisce 100 milioni di dosi, tra alcuni ad alto rischio

Renovatio 21 traduce questo articolo per gentile concessione di Children’s Health Defense.
L’OMS, l’UNICEF e Gavi, l’Alleanza per i Vaccini sostenuta dalla Fondazione Gates, hanno dichiarato la scorsa settimana di aver vaccinato oltre 18 milioni di bambini africani e asiatici in 36 paesi. Durante un’audizione al Senato, sempre la scorsa settimana, il Segretario alla Salute statunitense Robert F. Kennedy Jr. ha difeso la sua decisione di sospendere i finanziamenti a Gavi, citando l’utilizzo di una versione del vaccino DTP associata a un elevato tasso di gravi effetti collaterali.
Più di 18 milioni di bambini in 36 paesi tra Africa e Asia sono stati vaccinati nell’ambito di «The Big Catch-Up», un’iniziativa globale lanciata nell’aprile del 2023 e conclusasi il mese scorso.
La campagna ha distribuito 100 milioni di dosi di vaccino, tra cui, secondo una scheda informativa, i seguenti vaccini: pentavalente (DTP-epatite-Hib), morbillo o morbillo-rosolia, IPV, bOPV, rotavirus, PCV, meningococco A e febbre gialla.
La campagna prevedeva un «follow-up mirato per garantire che i bambini ricevessero non solo la prima dose, ma idealmente tutte le dosi necessarie per completare il ciclo vaccinale».
La scheda informativa non specificava quanti vaccini potessero essere somministrati durante una singola visita, né se la campagna prevedesse il monitoraggio dei bambini per individuare eventuali effetti collaterali o lesioni.
Secondo l’ Organizzazione Mondiale della Sanità (OMS), dei 18,3 milioni di bambini vaccinati, 12,3 milioni erano «bambini a dose zero», ovvero bambini che non avevano ricevuto alcuna vaccinazione in precedenza, e 15 milioni non avevano ricevuto il vaccino contro il morbillo.
L’iniziativa si è concentrata sui bambini di età compresa tra 1 e 5 anni che avevano saltato le vaccinazioni di routine.
L’OMS, l’UNICEF e GAVI, l’Alleanza per i vaccini, sostenuta dalla Fondazione Gates, hanno lanciato l’iniziativa «per contrastare il calo delle vaccinazioni, causato in gran parte dalla pandemia di COVID-19».
I dati definitivi sono ancora in fase di elaborazione, ma le organizzazioni hanno affermato di essere «sulla buona strada» per superare l’obiettivo di vaccinare 21 milioni di bambini. Hanno diffuso i loro dati il 24 aprile, in occasione dell’inizio della Settimana mondiale dell’immunizzazione.
Aiuta Renovatio 21
Kennedy si scontra con il senatore Shaheen sui finanziamenti a Gavi
Durante un’audizione al Senato degli Stati Uniti la scorsa settimana, il Segretario alla Salute Robert F. Kennedy Jr. si è scontrato con la Senatrice Jeanne Shaheen (DN.H.) in merito alla decisione di Kennedy, presa nel 2025, di bloccare i finanziamenti statunitensi a GAVI.
In un video preregistrato per i funzionari di GAVI nel giugno 2025, Kennedy affermò che i finanziamenti statunitensi sarebbero stati sospesi fino a quando GAVI non avesse «riconquistato la fiducia del pubblico», citando preoccupazioni sulla sicurezza dei vaccini.
«Nella sua foga di promuovere la vaccinazione universale, ha trascurato la questione fondamentale della sicurezza dei vaccini», ha affermato Kennedy. «Quando la scienza era scomoda, Gavi l’ha ignorata».
Gli Stati Uniti hanno donato 300 milioni di dollari a GAVI nel 2024, e l’amministrazione Biden, sempre nel 2024, si era impegnata a versare all’organizzazione oltre 1,5 miliardi di dollari in cinque anni, fondi che Kennedy ha poi sospeso.
Shaheen ha elogiato GAVI per aver vaccinato 1,2 miliardi di bambini nel corso della sua esistenza e per essere «il principale acquirente al mondo di vaccini prodotti negli Stati Uniti».
Shaheen ha affermato che i rappresentanti di Gavi l’hanno avvertita che «se questi fondi non verranno sbloccati, milioni di bambini moriranno». Ha chiesto a Kennedy di impegnarsi a collaborare con lei e con i rappresentanti di Gavi per ripristinare i fondi.
Kennedy ha affermato che è necessario innanzitutto affrontare le preoccupazioni relative all’utilizzo dei fondi da parte di GAVI. GAVI convoglia fondi all’OMS, «da cui ci siamo ritirati perché stava svolgendo un lavoro pessimo», ha dichiarato.
Aiuta Renovatio 21
Le cause legali per danni causati dal vaccino DTP hanno portato all’immunità legale per le aziende produttrici di vaccini
Kennedy ha inoltre riferito a Shaheen che GAVI sta distribuendo a milioni di bambini un vaccino con noti gravi effetti collaterali, quando esiste un’alternativa più sicura.
«Il loro vaccino più diffuso ora è il vaccino DTP… una vecchia versione che è stata ritirata da questo Paese perché causava danni cerebrali», ha affermato. «Noi l’abbiamo ritirato. L’Europa l’ha ritirato. Lo somministrano ancora a 161 milioni di bambini africani e asiatici ogni anno».
Kennedy ha affermato di aver chiesto a GAVI perché non avessero utilizzato la versione più sicura, ovvero il vaccino DTaP. «Mi hanno risposto che non volevano farlo».
I vaccini DTP distribuiti in Africa contengono in genere il vaccino contro la pertosse a cellule intere per proteggere dalla pertosse. Questi vaccini contengono una versione inattivata dell’intero batterio Borrelia pertussis, e la maggior parte contiene sali di alluminio come adiuvante e timerosal come conservante.
Negli Stati Uniti e in altri paesi ad alto reddito, il vaccino a cellule intere è stato sostituito con il vaccino acellulare DTP negli anni Novanta, poiché il primo era stato associato a effetti collaterali sia lievi che gravi.
La controversia che circonda i vaccini DTP a cellule intere è alla base di importanti leggi statunitensi in materia di vaccini.
Tra la fine degli anni Settanta e gli anni Ottanta, crebbe una seria e diffusa preoccupazione per la sicurezza del vaccino DTP, dopo che molti bambini manifestarono convulsioni, gravi danni cerebrali o morirono in seguito alla vaccinazione.
Tra il 1980 e il 1986, furono intentate cause legali contro i produttori di vaccini, per un totale di oltre 3 miliardi di dollari di risarcimento danni, la maggior parte dei quali relativi ai vaccini DTP prodotti da Wyeth (ora Pfizer).
Dopo che le cause legali rivelarono che Wyeth era a conoscenza dei rischi, le giurie iniziarono ad autorizzare ingenti risarcimenti alle famiglie dei bambini danneggiati dal vaccino. Poiché le cause legali minacciavano di mandare in bancarotta il settore delle assicurazioni sui vaccini, i produttori iniziarono ad abbandonare il settore.
Il Congresso rispose approvando il National Childhood Vaccine Injury Act del 1986, che istituì il National Vaccine Injury Compensation Program, un sistema senza colpa volto a fornire all’industria farmaceutica un’ampia protezione dalla responsabilità, risarcendo al contempo i bambini danneggiati dai vaccini obbligatori.
Nel 1991, l’Institute of Medicine concluse che le prove dimostravano una relazione causale tra il vaccino DTP e l’encefalopatia acuta, sebbene gli scienziati affermassero che non vi fossero prove sufficienti per affermare che causasse danni neurologici a lungo termine.
Iscriviti al canale Telegram 
Il DTP è più economico e potenzialmente più efficace, ma è associato a lesioni più gravi.
Nel 1991, la Food and Drug Administration statunitense ha autorizzato il vaccino contro difterite, tetano e pertosse acellulare (DTaP), che causava meno effetti collaterali rispetto al vaccino precedente.
Nel 1997, i Centri per il controllo e la prevenzione delle malattie (CDC) raccomandarono il vaccino DTaP rispetto al vaccino DTP a cellule intere per i neonati, sostituendo completamente la formulazione precedente negli Stati Uniti.
All’epoca, il comitato citò ricerche che suggerivano come il vaccino DTP a cellule intere causasse comunemente eritema, gonfiore e dolore nel sito di iniezione, febbre e altri lievi eventi sistemici, nonché eventi avversi gravi, tra cui convulsioni ed episodi di iporeattività ipotonica. Gli eventi gravi si verificavano in 1 caso su 1.750 dosi somministrate.
I vaccini acellulari non sono altrettanto efficaci contro la pertosse, presumibilmente perché l’immunità diminuisce più rapidamente e perché l’agente patogeno si è adattato ai vaccini. Sono inoltre più costosi da produrre.
Alcuni esperti sostengono che, nonostante tassi più elevati di eventi avversi, la maggiore efficacia dei vaccini DTP a cellule intere li renda candidati migliori per campagne di vaccinazione di massa come «The Big Catch-Up».
«Valutare il rapporto rischio-beneficio dei diversi tipi di vaccini è spesso complicato», ha affermato Karl Jablonowski, Ph.D., ricercatore senior presso Children’s Health Defense. «Bisogna considerare la prevalenza della malattia e l’accesso alle cure mediche nel caso in cui il vaccino non protegga o si manifestino eventi avversi».
Jablonowski ha affermato che anche il costo è solitamente un fattore determinante, «poiché le soluzioni meno pericolose spesso costano di più. È triste constatare che i soggetti più vulnerabili si assumano il rischio maggiore di contrarre malattie che potrebbero essere prevenute o curate con altri mezzi».
Brenda Baletti
Ph.D.
© 27 aprile 2026, Children’s Health Defense, Inc. Questo articolo è riprodotto e distribuito con il permesso di Children’s Health Defense, Inc. Vuoi saperne di più dalla Difesa della salute dei bambini? Iscriviti per ricevere gratuitamente notizie e aggiornamenti da Robert F. Kennedy, Jr. e la Difesa della salute dei bambini. La tua donazione ci aiuterà a supportare gli sforzi di CHD.
Renovatio 21 offre questa traduzione per dare una informazione a 360º. Ricordiamo che non tutto ciò che viene pubblicato sul sito di Renovatio 21 corrisponde alle nostre posizioni.
Iscriviti alla Newslettera di Renovatio 21
Vaccini
Fonti interne FDA accusano un alto funzionario di aver fatto trapelare informazioni che hanno «messo in ginocchio» il programma vaccinale di Kennedy
Le rivelazioni di Kaslow al Times hanno compromesso un’indagine sulla sicurezza dei vaccini?
Secondo The Disinformation Chronicle, dopo che il dottor Marty Makary è diventato commissario della FDA lo scorso anno, l’agenzia ha iniziato a rivedere il suo processo di approvazione dei vaccini. Tuttavia, i dirigenti coinvolti in tali revisioni «sono rimasti sorpresi nel constatare che le loro deliberazioni interne stavano comparendo su numerose testate specializzate». Fin dall’inizio, Kaslow è stato sospettato di essere una probabile fonte di fughe di notizie. Fonti interne alla FDA hanno riferito a The Disinformation Chronicle che, in un caso, il telefono di Kaslow squillò durante una riunione interna: la chiamata proveniva da un’importante testata giornalistica. «Le persone sedute attorno al tavolo hanno visto lo schermo illuminarsi e hanno notato il nome di un giornalista del New York Times», ha riportato The Disinformation Chronicle. Le fughe di notizie di Kaslow hanno influenzato l’indagine della FDA sui decessi infantili potenzialmente collegati ai vaccini a mRNA contro il COVID-19. I funzionari della FDA coinvolti nell’indagine hanno inviato i loro risultati nel novembre 2025 al dottor Vinay Prasad, all’epoca direttore del CBER. Quando Prasad ha inoltrato i risultati ad altri membri dello staff della FDA, «la sua email è finita nel giro di poche ore sulle pagine del New York Times», che ha citato i sostenitori dei vaccini secondo i quali il procedimento era «politico». Il Times ha citato il dottor Paul Offit, esperto di vaccini presso il Children’s Hospital di Philadelphia, che ha criticato le conclusioni della FDA. Nell’articolo del Times mancava però qualsiasi menzione di Kaslow, così come dei legami di Offit con la Merck, che The Disinformation Chronicle ha definito «estesi». «Quando l’ospedale di Offit ha venduto la sua quota in un vaccino della Merck a metà degli anni 2000, Offit ha ricevuto una percentuale dell’accordo ed è diventato milionario. La Merck ha anche finanziato la cattedra intitolata a Offit con una donazione di 1,5 milioni di dollari», ha scritto The Disinformation Chronicle. I funzionari della FDA coinvolti nell’indagine sulla morte del bambino raccomandarono di aggiornare le etichette dei vaccini a mRNA contro il COVID-19 per includere il rischio di miocardite fatale, ma la modifica non fu mai apportata. Un «gioco interno-esterno» a «vantaggio dell’industria» L’influenza di Kaslow e Offit si estese alle deliberazioni della FDA sul nuovo vaccino antinfluenzale a mRNA di Moderna, che era sotto esame a causa di problemi di sicurezza e di sperimentazione clinica. A febbraio, il CBER ha rifiutato di esaminare la richiesta di licenza presentata da Moderna. In una lettera di «rifiuto di presentare la documentazione», Prasad ha affermato che la sperimentazione clinica di Moderna non soddisfaceva i requisiti di uno studio «adeguato e ben controllato» perché non aveva utilizzato il «miglior standard di cura disponibile» come caso di confronto durante la sperimentazione clinica. Meno di due settimane dopo, la FDA ha cambiato idea e ha accettato la richiesta di Moderna. Secondo The Disinformation Chronicle, il rifiuto del vaccino antinfluenzale a mRNA di Moderna da parte del CBER ha mobilitato Offit, che «ha rimproverato Prasad in un podcast del settore virologico chiamato MicrobeTV». Durante quell’intervista, Offit ha menzionato Kaslow per nome e ha insinuato che Kaslow avesse guidato la resistenza interna alla FDA contro il rifiuto del CBER. «In realtà è un amico», ha detto Offit a proposito di Kaslow. «È un uomo brillante che si è semplicemente alzato e ha detto: “No, penso che dovremmo rivedere questi dati”». Offit ha aggiunto: «e credo che lo abbia fatto pubblicamente». Non risulta che Kaslow abbia mai rilasciato pubblicamente dichiarazioni di questo tipo. «Fonti interne alla FDA affermano che, una volta visto Offit discutere i dettagli del loro incontro privato, si sono rese conto che Kaslow stava fornendo informazioni riservate al suo amico Offit, il quale ha poi esercitato pressioni politiche esterne sull’agenzia riguardo alle decisioni sui vaccini, rilasciando interviste ai media», ha riportato The Disinformation Chronicle. «Al termine della mia inchiesta, sono giunto alla conclusione che Kaslow e Offit stiano conducendo un gioco interno-esterno per promuovere i vaccini a vantaggio dell’industria», ha affermato Thacker. «Sono entrambi uomini dell’industria, convinti che l’industria abbia sempre ragione. L’industria merita di avere voce in capitolo, ma le decisioni devono essere prese nell’interesse pubblico». Thacker ha affermato che le rivelazioni meritano un esame da parte del Congresso. «Se fossi a capo di un’indagine al Congresso, come il senatore Ron Johnson, richiederei tramite mandato di comparizione le comunicazioni di Offit», ha dichiarato.Aiuta Renovatio 21
Il legame tra Merck e la FDA continua anche dopo la rimozione di Prasad.
Prasad ha lasciato la FDA ad aprile, la sua seconda uscita in meno di un anno. È stato sostituito da un altro ex dirigente della Merck, Karim Mikhail. Secondo The Disinformation Chronicle, Mikhail è il primo direttore del CBER nei suoi 39 anni di storia a non essere né un medico né uno scienziato con un dottorato di ricerca. Ad agosto, durante un podcast di Reason Magazine, Prasad ha confermato l’esistenza di un altro promemoria della FDA, che non è stato reso pubblico. Il promemoria documenta almeno altri tre decessi causati dai vaccini a mRNA, avvenuti in «un’altra fascia d’età». Nei due mesi successivi al lancio del vaccino antinfluenzale a mRNA di Moderna, decine di segnalazioni di eventi avversi sono state presentate al sistema federale di segnalazione degli eventi avversi da vaccino (VAERS), comprese segnalazioni di lesioni gravi che rispecchiavano gli esiti riportati durante le sperimentazioni cliniche del prodotto. Michael Nevradakis Ph.D. © 17 novembre 2026, Children’s Health Defense, Inc. Questo articolo è riprodotto e distribuito con il permesso di Children’s Health Defense, Inc. Vuoi saperne di più dalla Difesa della salute dei bambini? Iscriviti per ricevere gratuitamente notizie e aggiornamenti da Robert F. Kennedy, Jr. e la Difesa della salute dei bambini. La tua donazione ci aiuterà a supportare gli sforzi di CHD. Renovatio 21 offre questa traduzione per dare una informazione a 360º. Ricordiamo che non tutto ciò che viene pubblicato sul sito di Renovatio 21 corrisponde alle nostre posizioni.Iscriviti alla Newslettera di Renovatio 21
Vaccini
Neonato muore 4 giorni dopo l’OK al vaccino mRNA contro il virus RSV di Moderna, destinato solo agli adulti
Renovatio 21 traduce questo articolo per gentile concessione di Children’s Health Defense.
Il vaccino mRESVIA di Moderna è approvato solo per alcuni adulti, eppure, secondo una segnalazione VAERS depositata in Texas, un bambino di 3 mesi ha ricevuto il vaccino il 1° dicembre 2025 ed è morto pochi giorni dopo. La ricercatrice Jessica Rose, Ph.D., che ha individuato la segnalazione VAERS, ha segnalato un totale di 72 segnalazioni VAERS collegate al vaccino, il 20% delle quali includeva lesioni classificate come gravi.
Un neonato di 3 mesi in Texas è morto quattro giorni dopo aver ricevuto un vaccino a mRNA contro il virus respiratorio sinciziale (RSV) della Moderna, approvato solo per gli adulti, secondo una segnalazione presentata al sistema federale di segnalazione degli eventi avversi da vaccino (VAERS), come riportato dalla ricercatrice Jessica Rose, Ph.D.
Il vaccino a mRNA contro il virus respiratorio sinciziale (RSV) di Moderna, commercializzato con il nome di mRESVIA, non è autorizzato per neonati e bambini. È approvato per gli adulti dai 60 anni in su e per i giovani di età compresa tra 18 e 59 anni a maggior rischio di sviluppare una forma grave di malattia da RSV.
Secondo il codice VAERS 2880791, un neonato ha ricevuto il vaccino il 1° dicembre 2025. Successivamente ha manifestato letargia, difficoltà a rimanere sveglio e febbre lieve.
Il referto afferma che il bambino è morto intorno alle 2 del mattino del 5 dicembre 2025 e che il suo decesso è stato attribuito alla sindrome della morte improvvisa del lattante (SIDS).
Sebbene il referto indicasse come data del decesso quattro giorni dopo la vaccinazione, un altro campo del database segnalava che il decesso si era verificato lo stesso giorno della vaccinazione, lasciando quindi incerta la cronologia esatta della morte del neonato, secondo quanto affermato da Rose.
Rose ha inoltre identificato una seconda segnalazione VAERS riguardante un diciassettenne che ha ricevuto il vaccino mRESVIA pur non avendo l’età approvata. Secondo tale segnalazione, il vaccino è stato prescritto al di fuori dei criteri dei Centri per il controllo e la prevenzione delle malattie (CDC). Non sono state segnalate reazioni avverse o trattamenti.
Complessivamente, Rose ha identificato 72 segnalazioni VAERS associate a mRESVIA. Di queste, il 20% è stato classificato come grave e il 37,5% è stato segnalato lo stesso giorno della vaccinazione.
VAERS è un sistema di sorveglianza passiva gestito congiuntamente dalla Food and Drug Administration (FDA) e dai CDC statunitensi, utilizzabile da operatori sanitari e altri soggetti per segnalare eventi avversi a seguito di vaccinazione. Le segnalazioni da sole non stabiliscono che un vaccino abbia causato un problema, ma segnalano possibili problemi di sicurezza che meritano ulteriori indagini.
Sebbene le segnalazioni nel VAERS richiedano una verifica prima di poter essere confermate come lesioni o decessi correlati ai vaccini, storicamente il sistema ha dimostrato di segnalare solo l’1% degli effettivi eventi avversi da vaccino.
Rose ha inoltre osservato che mRESVIA non è ancora stato ampiamente utilizzato. Ha affermato che, visto il numero di segnalazioni già presenti nel VAERS, sussistono serie preoccupazioni in merito alla sicurezza del farmaco.
La strada verso i vaccini contro il virus respiratorio sinciziale per i neonati è stata costellata di fallimenti
Nel 2024, la FDA ha interrotto la sperimentazione di due vaccini a mRNA contro il virus respiratorio sinciziale (RSV) della Moderna, destinati ai neonati, tra cui il vaccino mRESVIA, dopo che i vaccini erano stati collegati a gravi effetti collaterali nei bambini.
Un’inchiesta esclusiva pubblicata oggi da The Defender ha inoltre rivelato che, da quando la sperimentazione è stata interrotta, il 7% dei neonati vaccinati avrebbe manifestato gravi effetti collaterali inspiegabili, e che gli eventi avversi collegati al farmaco hanno continuato a essere segnalati anche molto tempo dopo la chiusura della sperimentazione.
I ricercatori hanno ipotizzato che Moderna possa aver falsificato i dati sulla sicurezza emersi dalle sperimentazioni sui neonati quando ha presentato tali dati alle autorità di regolamentazione.
Da decenni, gli sforzi per sviluppare vaccini contro il virus respiratorio sinciziale (RSV) per neonati e bambini sono caratterizzati da preoccupazioni in materia di sicurezza.
Negli anni Sessanta, un vaccino sperimentale contro il virus respiratorio sinciziale (RSV) prodotto con virus inattivato fu collegato alla morte di due bambini piccoli. Durante la stessa sperimentazione, l’80% dei bambini vaccinati richiese il ricovero ospedaliero per una grave malattia da RSV, un fenomeno noto come malattia respiratoria potenziata associata al vaccino (VAERD). La sperimentazione si concluse nel 1967, ritardando di decenni lo sviluppo del vaccino contro l’RSV.
Più recentemente, le aziende farmaceutiche hanno ripreso gli sforzi per sviluppare vaccini contro il virus respiratorio sinciziale (RSV) per neonati e bambini, ma diverse sperimentazioni hanno incontrato degli intoppi.
Nel giugno 2023, GSK ha interrotto una sperimentazione clinica del suo vaccino contro il virus respiratorio sinciziale (RSV) per le donne in gravidanza, dopo che i ricercatori avevano riscontrato un rischio di parto pretermine superiore del 37% tra le partecipanti vaccinate.
Il vaccino contro il virus respiratorio sinciziale (RSV) di Pfizer, analogo a quello di altre aziende produttrici, ha ricevuto l’approvazione regolatoria, nonostante sia i dati degli studi clinici che le ricerche post-marketing abbiano evidenziato una maggiore incidenza di parti pretermine tra le donne vaccinate.
Aiuta Renovatio 21
Nell’ottobre del 2024, Sanofi ha sospeso una sperimentazione clinica su un vaccino pediatrico contro il virus respiratorio sinciziale (RSV), adducendo un’efficacia insufficiente. Tuttavia, i documenti relativi alla sperimentazione hanno rivelato che un neonato era deceduto durante lo studio. Sanofi ha sostenuto che il decesso non fosse correlato al suo vaccino.
Sebbene i vaccini contro il virus respiratorio sinciziale (RSV) non siano stati approvati per i neonati, le iniezioni di anticorpi monoclonali sono state autorizzate per proteggere i bambini dal virus. A differenza dei vaccini, questi prodotti rilasciano gli anticorpi direttamente, anziché stimolare l’organismo a produrli autonomamente.
Nel dicembre 2025, la FDA ha dichiarato che avrebbe esaminato la sicurezza di due di questi prodotti — Beyfortus di Sanofi e AstraZeneca ed Enflonsia di Merck — a seguito di segnalazioni di decessi infantili durante le sperimentazioni cliniche, ma non ha ancora pubblicato i risultati di tali indagini.
Brenda Baletti
Ph.D.
© 13 novembre 2026, Children’s Health Defense, Inc. Questo articolo è riprodotto e distribuito con il permesso di Children’s Health Defense, Inc. Vuoi saperne di più dalla Difesa della salute dei bambini? Iscriviti per ricevere gratuitamente notizie e aggiornamenti da Robert F. Kennedy, Jr. e la Difesa della salute dei bambini. La tua donazione ci aiuterà a supportare gli sforzi di CHD.
Renovatio 21 offre questa traduzione per dare una informazione a 360º. Ricordiamo che non tutto ciò che viene pubblicato sul sito di Renovatio 21 corrisponde alle nostre posizioni.
Iscriviti alla Newslettera di Renovatio 21
Vaccini
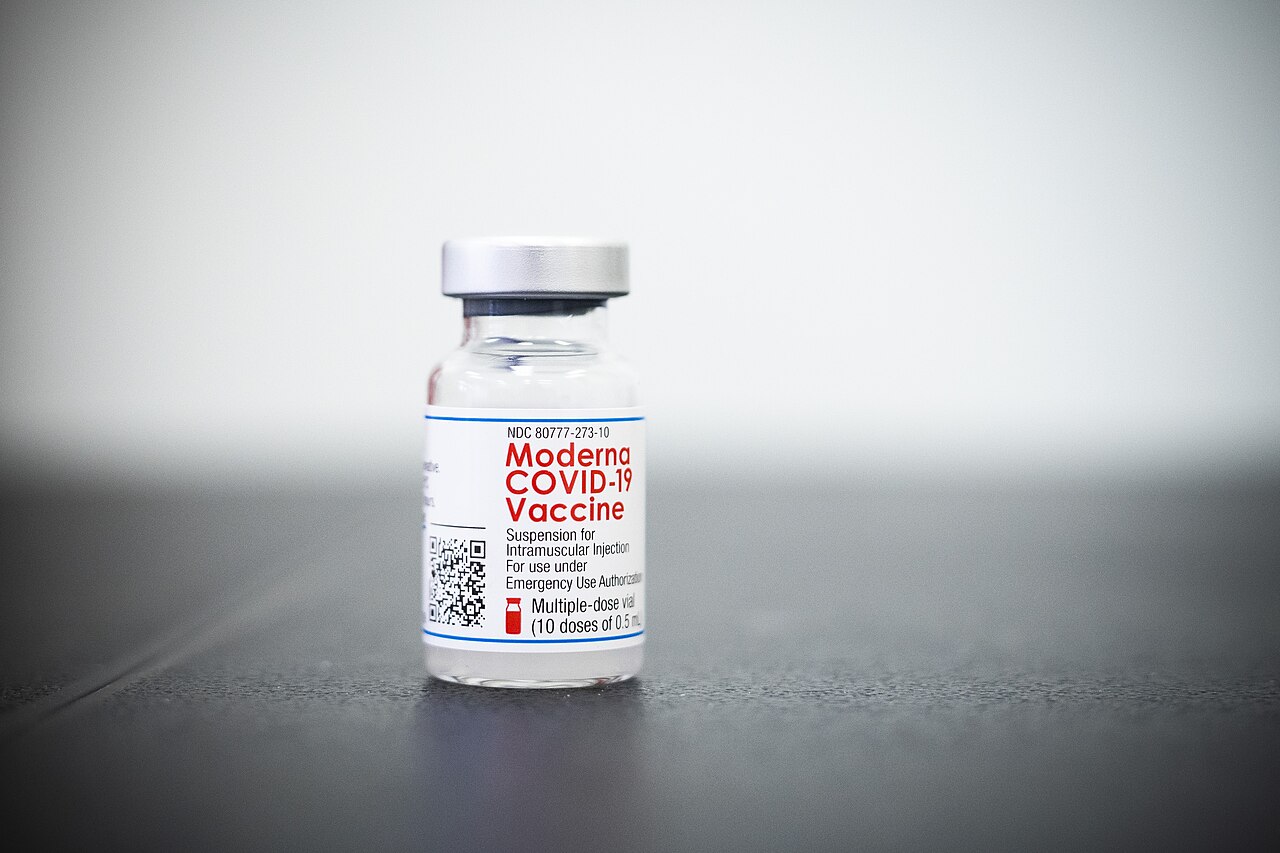
Vaccino antinfluenzale mRNA Moderna, gli esperti chiedono la sospensione: «il rischio supera di gran lunga il beneficio»
Iscriviti alla Newslettera di Renovatio 21
Numero di eventi avversi «non normale per un vaccino antinfluenzale»
Ad agosto, la FDA ha approvato mFLUSIVA (mRNA-1010) di Moderna per gli adulti di età pari o superiore a 50 anni. Secondo Brian Hooker, Ph.D., responsabile scientifico di Children’s Health Defense, il numero di segnalazioni al VAERS (Virginia Assessment and Emergency Response System) presentate in un periodo così breve, in particolare quelle relative a gravi patologie, è insolitamente elevato. «La mole di segnalazioni che si sono accumulate nel VAERS in soli due mesi è impressionante, soprattutto considerando che si è trattato di un lancio limitato del vaccino e che la maggior parte delle farmacie non ne aveva scorte fino a fine settembre o inizio ottobre. Inoltre, la percentuale di eventi avversi gravi è elevata», ha affermato Hooker. Che siano gravi o meno, «78 segnalazioni di eventi avversi nelle settimane successive al lancio di un vaccino antinfluenzale non sono normali, soprattutto considerando la gravità di alcuni degli eventi segnalati», ha affermato l’epidemiologo Nicolas Hulscher, amministratore della Fondazione McCullough. Baker si è detto d’accordo. Citando i dati del VAERS, ha affermato che il vaccino mFLUSIVA ha già rappresentato oltre l’1% di tutte le segnalazioni di vaccinazioni antinfluenzali presentate al VAERS dal 1990. Nonostante l’approvazione unanime del comitato della FDA per mFLUSIVA a giugno, le sperimentazioni cliniche del vaccino sono state costellate di difficoltà e potenziali segnali di allarme per la sicurezza. All’inizio di quest’anno, Hulscher ha collaborato alla stesura di una rianalisi, sottoposta a revisione paritaria, dei dati dello studio clinico su mFLUSIVA. Ha affermato che l’analisi, pubblicata sul Journal of Independent Medicine, ha identificato «importanti segnali di allarme», tra cui decessi tra i partecipanti allo studio e un tasso significativamente più elevato di reazioni avverse gravi. Secondo Hulscher, lo studio ha rilevato che le reazioni sistemiche di grado 3 – reazioni gravi che possono impedire le normali attività quotidiane e che potrebbero richiedere un intervento medico – erano «circa sei volte più frequenti con mFLUSIVA rispetto ai vaccini antinfluenzali di confronto: 5,5% contro 0,9%». «Si sono verificati decessi per cause non specificate in 23 pazienti trattati con mFLUSIVA rispetto a nove pazienti del gruppo di controllo, con un rischio relativo superiore del 155%», ha affermato Hulscher. Un documento informativo della FDA non ha rilevato «carenze significative» nei dati dello studio clinico su mFLUSIVA, tuttavia ha segnalato tassi più elevati di eventi avversi gravi, insieme a un maggior numero di decessi per cause non specificate nel gruppo trattato con mFLUSIVA rispetto ai vaccini antinfluenzali convenzionali. Ha inoltre evidenziato che Moderna non ha condotto alcun test o osservazione di sicurezza a lungo termine. Le preoccupazioni delineate nel documento ricalcano quelle citate dalla FDA lo scorso anno, quando Moderna presentò per la prima volta la domanda di autorizzazione per il suo vaccino antinfluenzale a mRNA. A febbraio, il dottor Vinay Prasad, all’epoca direttore del Centro per la valutazione e la ricerca sui prodotti biologici della FDA, che sovrintende ai vaccini, si rifiutò di esaminare la domanda di autorizzazione di Moderna. In una lettera di «rifiuto di presentare la documentazione», Prasad ha affermato che la sperimentazione clinica di Moderna non soddisfaceva i requisiti di uno studio «adeguato e ben controllato» perché non aveva utilizzato il «miglior standard di cura disponibile» come caso di confronto durante la sperimentazione clinica. Ma meno di due settimane dopo, la FDA ha cambiato idea e ha accettato la richiesta di Moderna. Prasad ha lasciato la FDA ad aprile, il suo secondo incarico in meno di un anno. Ad agosto, alcuni dati pubblicati in appendice su un articolo del New England Journal of Medicine hanno confermato che il vaccino antinfluenzale a mRNA di Moderna era associato a un numero significativamente maggiore di eventi avversi gravi durante la sperimentazione clinica rispetto al vaccino antinfluenzale convenzionale con cui era stato confrontato. Per Hooker, i dati relativi a mFLUSIVA dimostrano che «il rischio supera di gran lunga il beneficio». Hulscher ha affermato che queste preoccupazioni lo hanno spinto a collaborare alla rianalisi, poiché ritiene che le prove dimostrino che la FDA avesse «una base inaccettabile» per approvare mFLUSIVA. Barbara Loe Fisher, cofondatrice e presidente del National Vaccine Information Center, ha definito lo studio di Hulscher «un’importante rianalisi» della sperimentazione clinica della FDA, che presenta «prove di un profilo rischio-beneficio altamente sfavorevole, soprattutto per gli anziani». Eppure la FDA ha approvato il vaccino proprio per questa fascia d’età.Gli esperti mettono in dubbio la sicurezza della somministrazione simultanea dei vaccini a mRNA contro l’influenza e il COVID.
Diversi esperti hanno affermato che gli studi clinici su mFLUSIVA non hanno valutato la sicurezza della somministrazione del vaccino insieme al vaccino contro il COVID-19, nonostante le linee guida sanitarie pubbliche incoraggino le persone a sottoporsi a entrambe le vaccinazioni durante la stagione autunnale influenzale. Secondo Immunize Colorado, ricevere i vaccini contro il COVID-19, l’influenza e persino il virus respiratorio sinciziale (RSV) durante la stessa visita è «completamente sicuro». Le linee guida non distinguono tra i vaccini antinfluenzali convenzionali e quelli a mRNA. Hooker ha affermato che le autorità sanitarie pubbliche raccomandano la vaccinazione simultanea anche se «questi vaccini non sono stati testati in combinazione» e gli studi su mFLUSIVA non hanno utilizzato un placebo a base di soluzione salina. Nonostante la mancanza di dati specifici provenienti da studi clinici sulle combinazioni di farmaci, Hooker ha affermato che «la percentuale di pazienti che ricevono più iniezioni in un’unica visita è estremamente elevata». «Combinare due terapie geniche pericolose in un’unica seduta aumenterà il rischio di eventi avversi», ha affermato Hulscher.Sostieni Renovatio 21
Gli esperti lanciano l’allarme sui potenziali rischi della tecnologia mRNA.
Gli esperti hanno inoltre ipotizzato un possibile meccanismo che, a loro avviso, potrebbe contribuire alle gravi reazioni avverse segnalate dopo la vaccinazione con mRNA. Hulscher ha affermato che il vaccino mFLUSIVA «utilizza nanoparticelle lipidiche per veicolare mRNA modificato con nucleosidi che istruisce le cellule umane negli organi vitali a produrre proteine emoagglutinine tossiche dell’influenza». Secondo Hulscher, «ciò, prevedibilmente, provocherà reazioni invalidanti». Nei vaccini anti-COVID-19 a base di mRNA, le nanoparticelle lipidiche veicolano l’mRNA alle cellule umane. Tuttavia, è stato riscontrato che le nanoparticelle lipidiche trasferiscono l’eccesso di mRNA, la proteina spike e contaminanti del DNA ad altre cellule e in tutto il corpo. L’immunologa e biochimica Jessica Rose, Ph.D., ha affermato che la somministrazione dei vaccini a mRNA contro l’influenza e il COVID-19, entrambi basati sulla piattaforma di nanoparticelle lipidiche, è vsicuramente» un «fattore che contribuisce agli infortuni» segnalati nel database VAERS. Ha aggiunto che le segnalazioni presenti nel VAERS sono sufficienti a costituire un segnale di allarme per la sicurezza. Fisher ha affermato che i dati del VAERS sollevano anche preoccupazioni sulla sicurezza della tecnologia mRNA, dato il numero record di segnalazioni di eventi avversi associati alle iniezioni di mRNA. «I due vaccini anti-COVID a mRNA hanno generato complessivamente oltre 1,5 milioni di segnalazioni di eventi avversi al VAERS, il numero più alto di segnalazioni di reazioni relative a un singolo vaccino registrate presso il VAERS dal 1990», ha affermato Fisher. Tuttavia, il numero effettivo di eventi avversi gravi potrebbe essere significativamente più elevato, poiché storicamente gli eventi avversi successivi alla vaccinazione sono stati sottostimati e non adeguatamente conteggiati. Uno studio del 2011 condotto da Harvard Pilgrim ha rilevato che meno dell’1% degli eventi avversi correlati ai vaccini viene segnalato al VAERS (Vaccine Adverse Event Reporting System). «In base alle analisi precedenti, tre eventi avversi non sono tre, ma piuttosto 300», ha affermato Hooker. Fisher ha affermato che i dati degli studi clinici su mFLUSIVA avrebbero dovuto essere sufficienti a impedirne l’approvazione e a giustificarne il ritiro dal mercato. Altri esperti hanno suggerito che i rapporti del VAERS rafforzano le richieste di sospensione dell’uso dei prodotti a base di mRNA. Fisher ha affermato che i dati degli studi clinici sul vaccino antinfluenzale monovalente (mFLUVISA) erano sufficienti per bloccare l’autorizzazione all’immissione in commercio del vaccino e ritirarlo dal mercato. «Questo profilo rischio-beneficio estremamente elevato giustifica l’immediata sospensione e il ritiro dal mercato di mFLUSIVA di Moderna», ha affermato Hulscher. Michael Nevradakis Ph.D. © 12 novembre 2026, Children’s Health Defense, Inc. Questo articolo è riprodotto e distribuito con il permesso di Children’s Health Defense, Inc. Vuoi saperne di più dalla Difesa della salute dei bambini? Iscriviti per ricevere gratuitamente notizie e aggiornamenti da Robert F. Kennedy, Jr. e la Difesa della salute dei bambini. La tua donazione ci aiuterà a supportare gli sforzi di CHD. Renovatio 21 offre questa traduzione per dare una informazione a 360º. Ricordiamo che non tutto ciò che viene pubblicato sul sito di Renovatio 21 corrisponde alle nostre posizioni.Iscriviti alla Newslettera di Renovatio 21

Epstein avrebbe trafficato donne nella tenuta reale di Balmoral: la polizia scozzese indaga

Il responsabile della sicurezza informatica di Trump si dimette: pochi giorni prima aveva detto che «non si tratta di un attacco informatico»

L’Agenzia ONU per l’energia atomica:«seria preoccupazione» per l’espansione dell’arricchimento dell’uranio in Corea del Nord

Palmer Luckey: tutti hanno una visione distorta della vicenda di Jensen Huang, Cina e Nvidia

Il cristianesimo perderà il primato di religione più diffusa al mondo entro il 2035

Caos per l’emendamento sul reintegro dei medici definiti «no-vax». Intervista al dottor Dario Giacomini

Nuvola a forma di Croce sopra Lourdes

«Il Nome è di Dio, il Numero è del suo avversario»: profonda omelia di Ognissanti di mons. Viganò

Lo Stato italiano contro i morti

Gates e Bourla sotto processo nei Paesi Bassi, accusati del piano del «Grande Reset» nell’ambito dell’udienza sui danni da vaccino

Partita nell’Isola di Natale la migrazione annuale dei granchi rossi

Geyser erutta rifiuti sopra Los Angeles: video

Cattedrale medievale riemerge in Sudan

SpaceX aggancia la navicella spaziale Starship con bracci meccanici giganti Mechazilla

Migliaia di manifestanti chiedono la liberazione di Calin Georgescu
-
 Comunicati2 settimane fa
I lettori di Renovatio 21 invitati alla Tabarrata dell’Oca
-
Vaccini6 giorni fa
Vaccino antinfluenzale mRNA Moderna, gli esperti chiedono la sospensione: «il rischio supera di gran lunga il beneficio»
-
Oligarcato2 settimane fa
Rampollo della famiglia eugenetica Rockefeller muore a 89 anni
-
Guerra cibernetica2 settimane fa
Ciberattacco contro le banche del sangue. Chi lo sta facendo? Perché?
-
Essere genitori1 settimana fa
Allarmi bomba nella scuole. Nuovo terrorismo per il debole Stato moderno
-
Gender1 settimana fa
I Macron denunziano nuovamente Candace Owens per l’accusa a Brigitta di essere un maschio
-
Storia1 settimana fa
Storia dei vampiri delle Venezie
-
Spirito2 settimane fa
La gerarchia sinodale ama l’errore: omelia nella festa di San Carlo Borromeo di mons. Viganò